细胞、基因治疗企业CIO关注点,计算机化系统如何符合GMP
细胞、基因治疗企业的CIO们经常会面临一个问题,在计算机化系统选型过程中,如何判断一个计算机化系统是否符合GMP呢?
转载自2021年3月5日/医麦客新闻 eMedClub News/
近年来,细胞治疗、基因治疗行业的创新步伐大大加快,细胞、基因治疗企业基本都需要采用GMP标准进行设计和管理,研发、生产、质控全过程则需要采用计算机化系统进行管理。那么,细胞、基因治疗企业的CIO们经常会面临一个问题,在计算机化系统选型过程中,如何判断一个计算机化系统是否符合GMP呢?
笔者认为,要谈一个计算机化系统是否符合GMP,不能简单的回答是或者否,一般都需要供应商进行系统演示和深入讲解,确认该计算机化系统是否符合以下几点关键要求,才可以得到结论。
计算机化系统是否符合NMPA、FDA发布的计算机化系统确认与验证要求
2015年,CFDA发布了《药品生产质量管理规范(2010年修订)》计算机化系统和确认与验证两个附录,要求药品生产相关计算机化系统需要进行验证和确认。《GMP附录-细胞治疗产品》征求意见稿,也提到“该系统宜采用经验证的计算机化系统”。对于当前细胞治疗、基因治疗企业IND等计算机化系统验证需求来说,在保证数据完整性为前提下,软件类别越高,验证工作越复杂。笔者认为,4类软件(可以配置的计算机化系统),验证最为可行。国际上也有行业规范, GAMP5《良好自动化生产实践指南 第五版》就是其中之一。
▲ GAMP5《良好自动化生产实践指南第五版》
计算机化系统是否符合NMPA、FDA发布药品记录与数据管理要求
在NMPA发布的《药品记录与数据管理要求(试行)》中,数据保密性、电子签名、防篡改、备份恢复、权限控制、可追溯、可验证都是需要满足的。《药品记录与数据管理要求(试行)》中还说明,纸质批记录与电子记录,具有同等法律效力。鉴于实现数据和记录可追溯的复杂性,对于纸质记录似乎是不可能完成的任务,这就是GMP审查专家更倾向于企业实施计算机化系统的原因。国际上,FDA也有ALCOA+CCEA原则,不仅是GMP对记录完整性的要求,也是信用的基石。
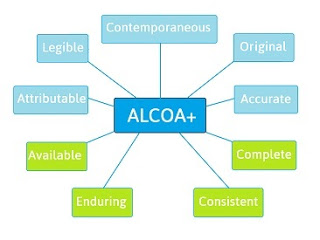
▲ ALCOA+CCEA原则
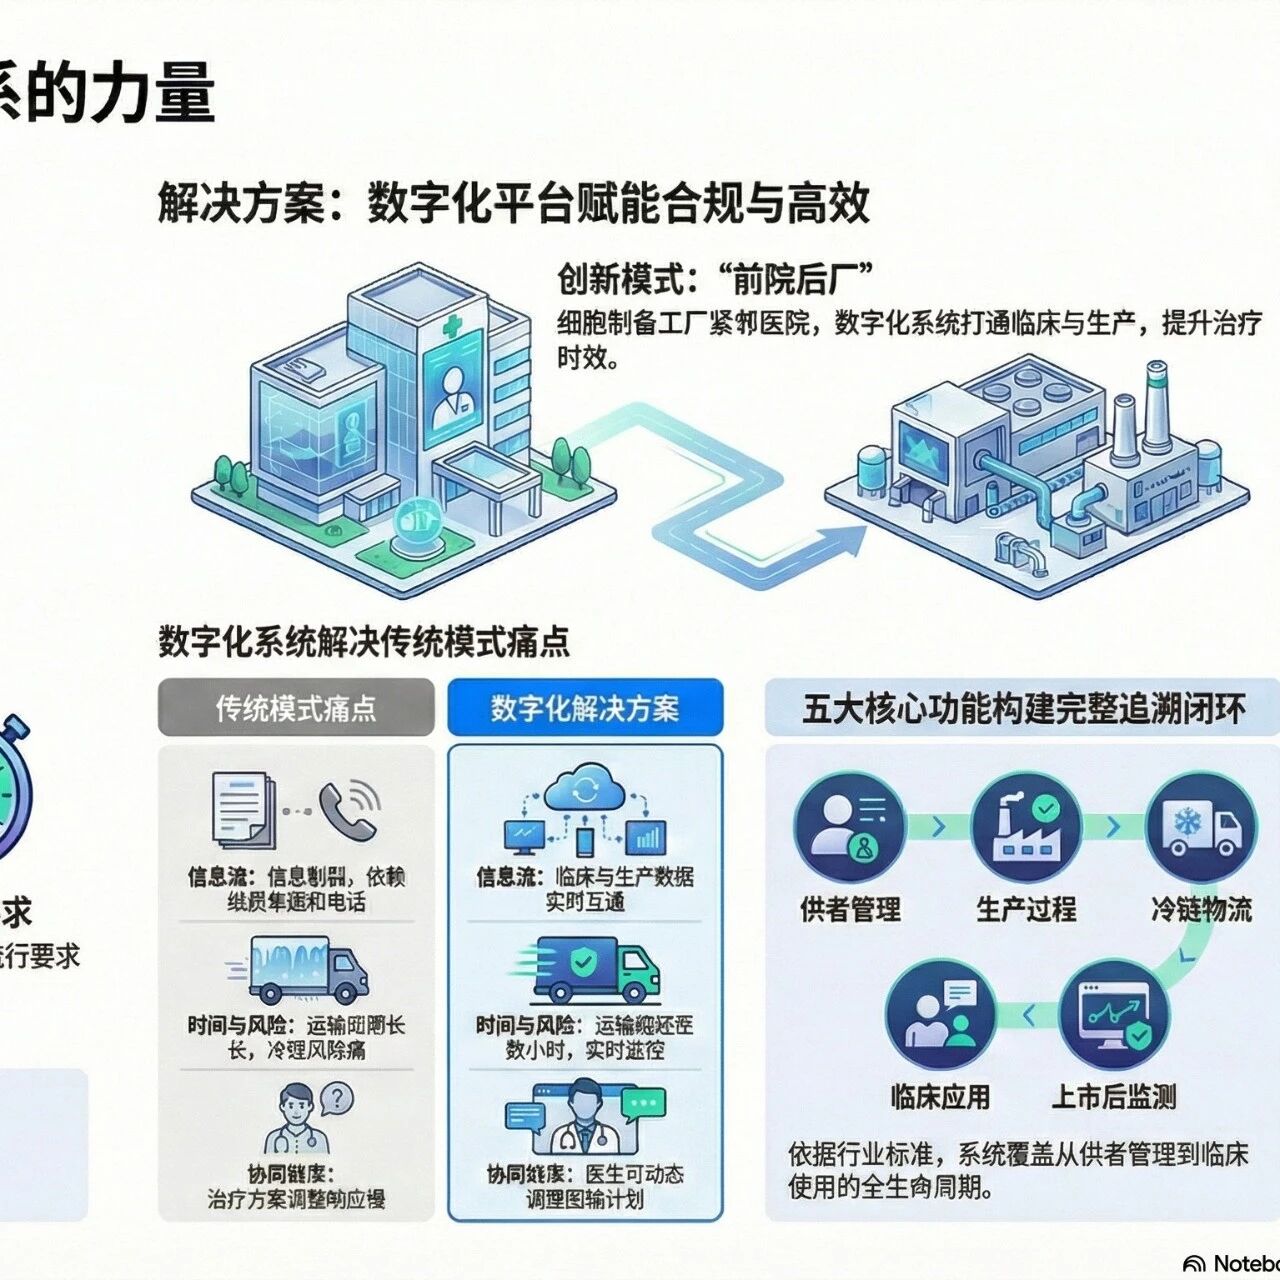
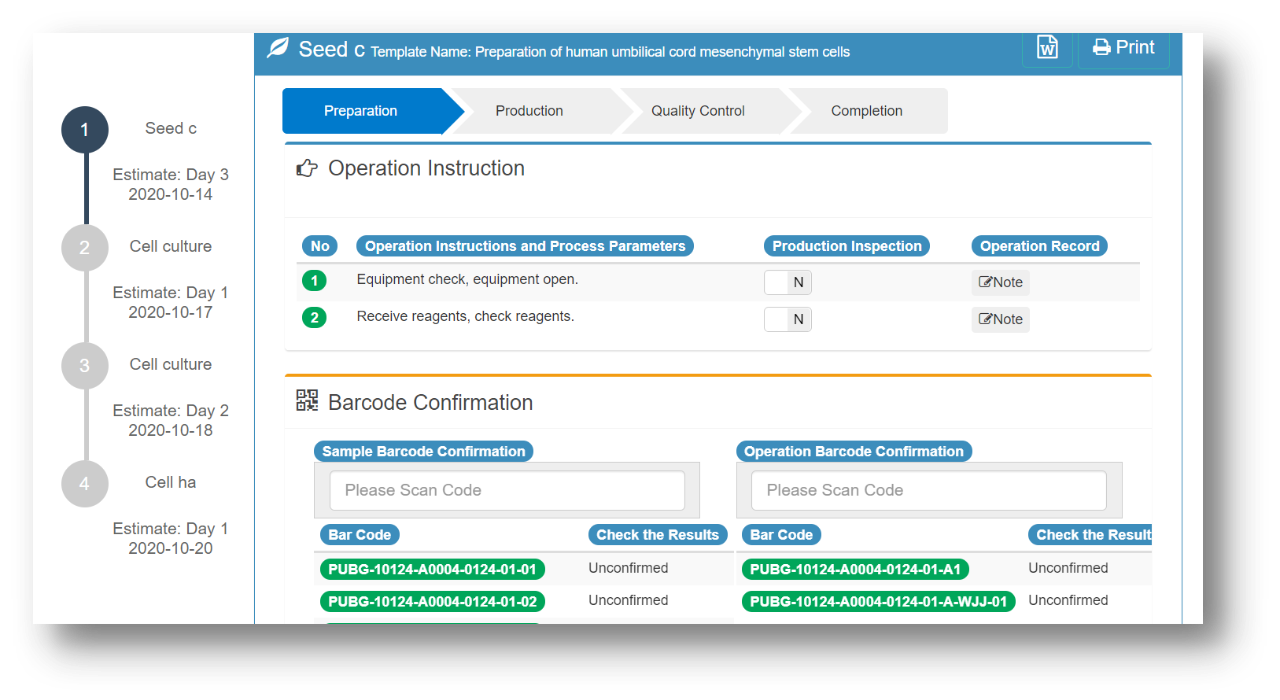
计算机化系统是否能够规范细胞、基因治疗生产质控流程,使之符合GMP标准
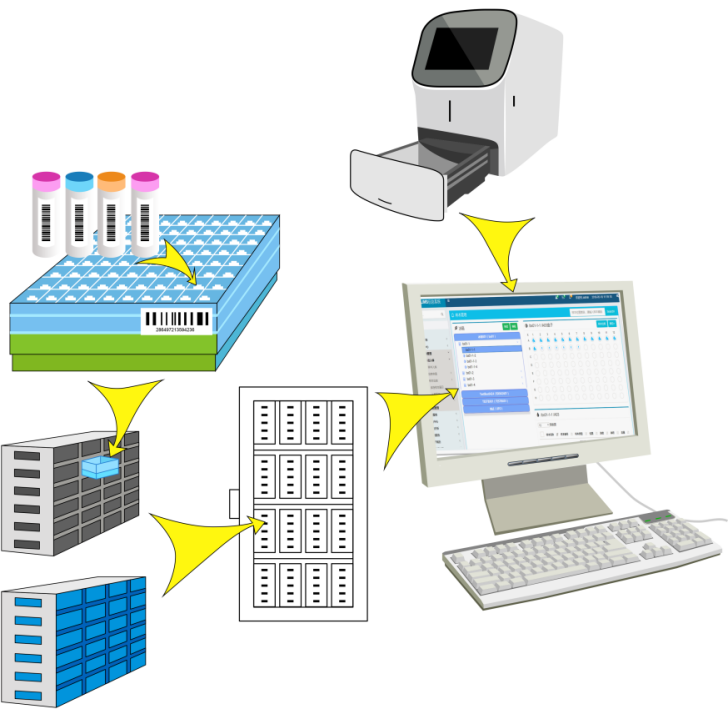
▲ 生产数据安全、可控、可溯源
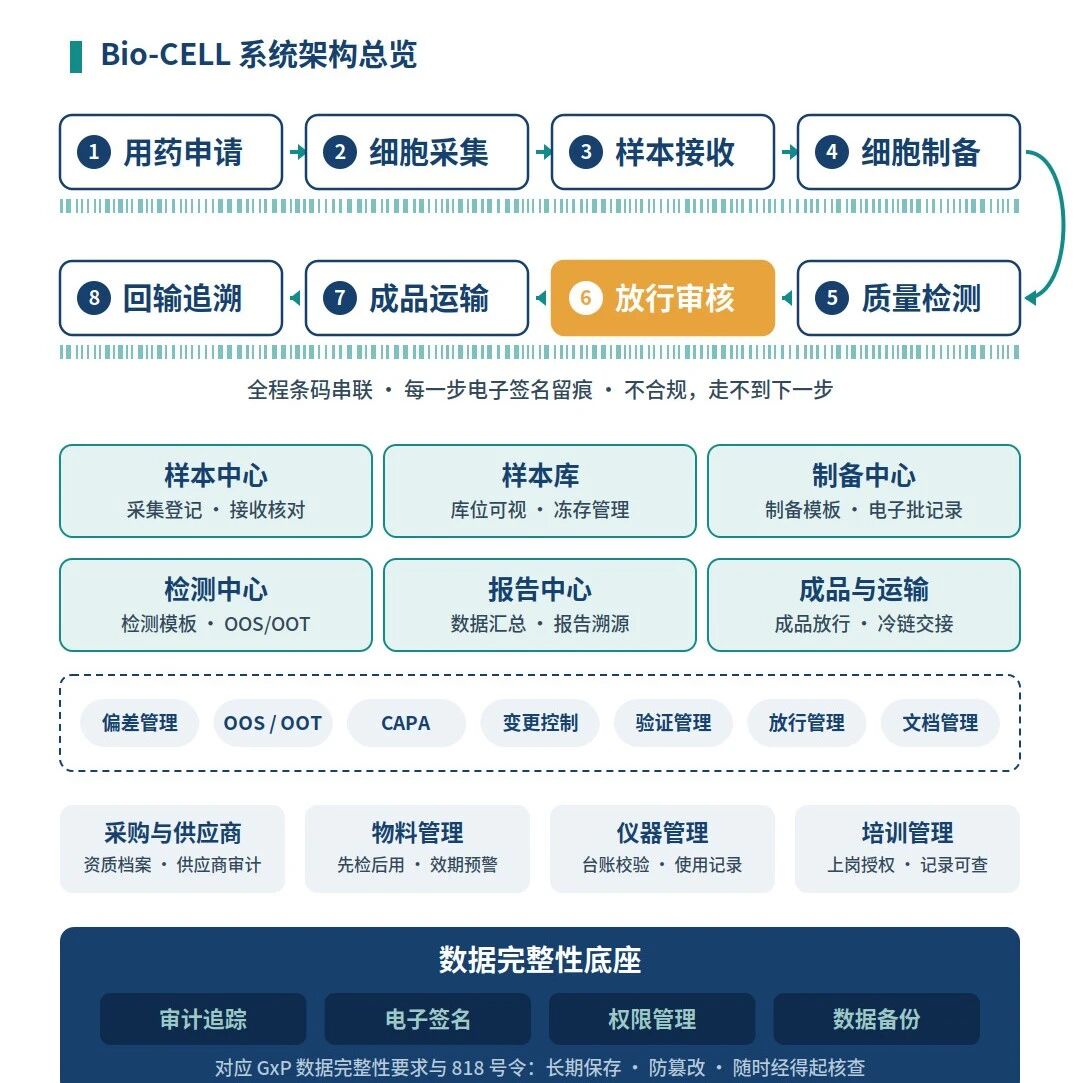
百奥利盟Bio-CELL细胞、基因治疗管理系统
据了解,北京百奥利盟软件技术有限公司自主研发的Bio-CELL细胞、基因治疗管理系统是关注于细胞、基因治疗业务的系统平台。平台所有环节围绕生产目标,将所有信息整合在统一平台下流转,这是保证数据记录完整且可追溯所必须的。
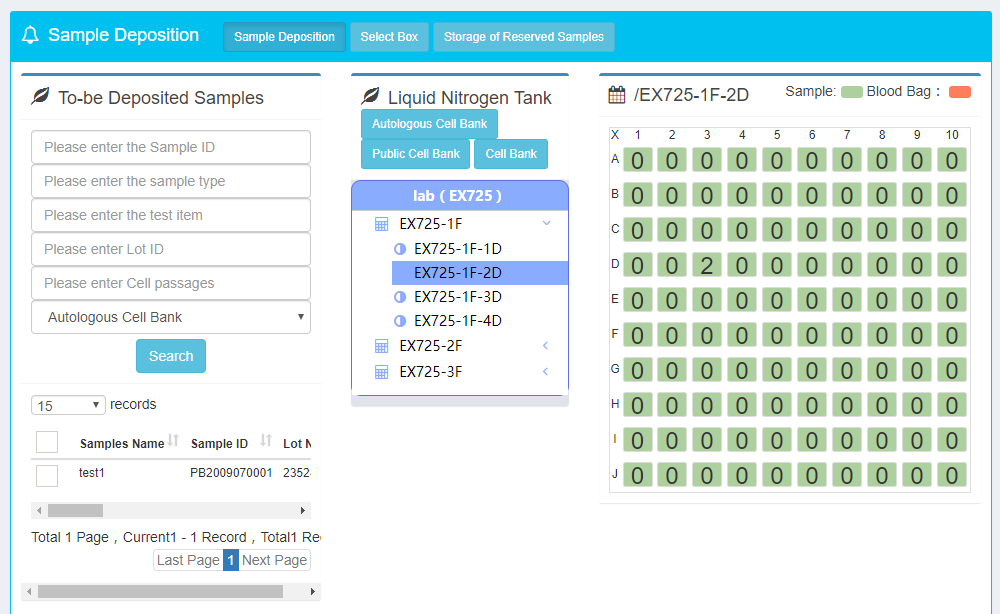
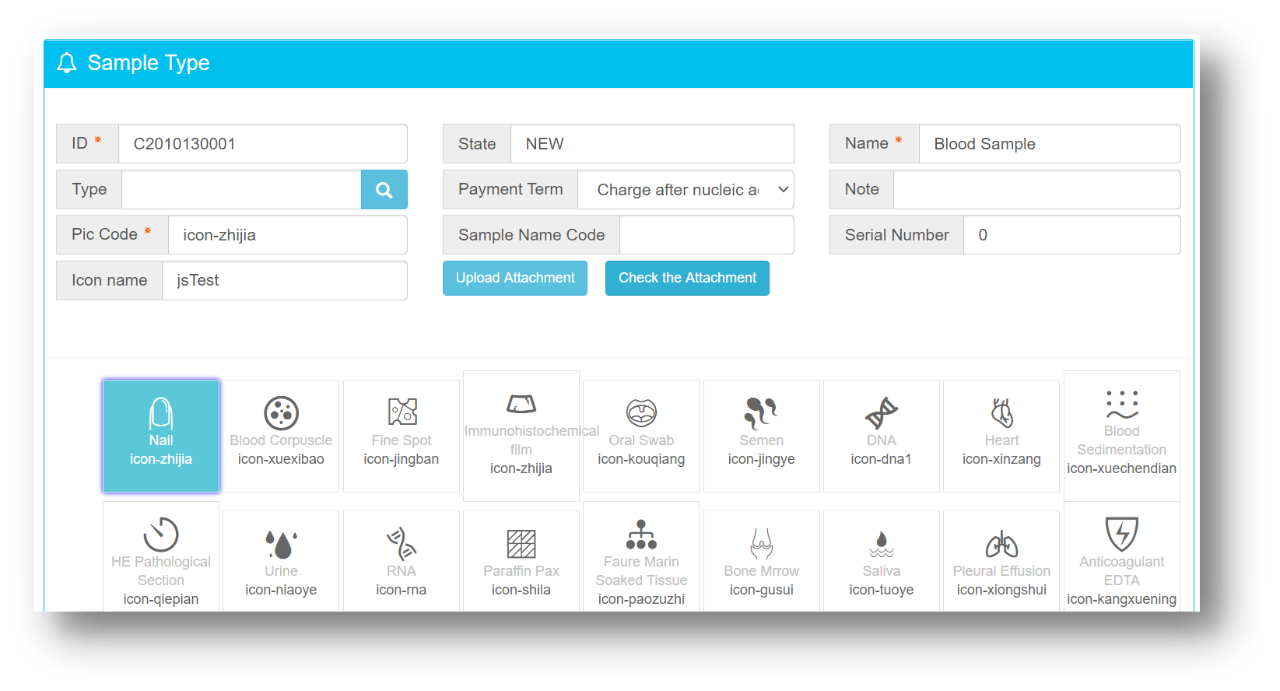
平台集成了研发实验数据系统、细胞生产管理系统(CELL-MES)、质控实验室信息管理系统(QC-LIMS)、电子实验记录本(ELN)、仓储管理系统(WMS)、样本库管理系统(Bio-BANK)、质量管理系统(QMS) 等解决方案。将研发、生产、实验、质控等数据统一在一个平台上,减少了构建和维护第三方系统自定义接口需求,减少验证的难度,保证了GMP最为关注的对数据记录完整性的管控。
在一些特定环境下,往往无法使用PC,如何保证数据记录的实时性和完整性?百奥利盟Bio-CELL系统支持使用平板电脑进行操作,可以通过触屏和扫码等方式,更加便捷的完成生产记录,也提高了记录的精度和实时性。
同时,百奥利盟Bio-CELL系统参考遵守了国内外许多法规和规范。国际上有《欧盟GMP附录11:计算机化系统》、《ISPE GAMP5:良好自动化生产实践指南》、FDA ALCOA+CCEA原则等。国内有《药品生产质量管理规范(2010年修订)》计算机化系统和确认与验证两个附录、《GMP附录-细胞治疗产品征求意见稿》、《药品记录与数据管理要求(试行)》等。
百奥利盟Bio-CELL系统是一套支持验证的细胞、基因治疗生产管理系统,满足当前细胞、基因治疗企业IND计算机系统验证需求。同时,系统提供中、英文两个版本,为细胞治疗、基因治疗企业国际化提供支持,系统也随着国内外行业和法规的发展,不断升级更新。
总结
笔者认为,如果一个细胞、基因治疗计算机化系统符合GMP验证和确认、记录和数据管理要求,支持细胞、基因治疗GMP标准化生产流程,并且可以随着行业与法规与时俱进、同步更新,保证系统合规,才可以称为基本符合GMP。
细胞、基因治疗企业生产全过程采用计算机化系统管理,对产品的全生命周期进行数据记录和分析,确保产品的安全、可控、可溯源,是保证产品质量的关键一环,也是行业发展的大势所趋。